结构变异(SVs)被定义为超过50个碱基对的基因组重排,在人们追求更好地理解人类疾病的过程中,代表了一类研究不足的遗传变异。与单核苷酸变异(SNVs)不同——后者因其在大型人群中易于基因分型而主导了基因组研究——SVs涵盖更大的基因组片段,正日益与复杂疾病的病因学相关联。
随着群体规模短读长全基因组测序(WGS)数据的可及,表征群体水平SVs的努力正在增长。这些包括1000 Genomes、GnomAD和TOPMed研究,它们已从约150,000个个体中鉴定出超过一百万个SVs。然而,这些研究中的许多缺乏将检测到的SVs与临床结局相关联的能力。最近,越来越多的遗传学研究开始关注更大的变异;然而,这些主要是使用SNP阵列或外显子组测序数据推算的拷贝数变异(CNVs)。基于SNP阵列的CNV调用倾向于更大(>10,000 bp)且断点分辨率较差,而基于外显子组的CNV调用仅限于蛋白质编码序列,遗漏了影响基因组非编码区域的相当大比例的SVs。相比之下,基于WGS的SV调用覆盖了编码和非编码区域中小至50 bp的SVs,包括插入。
全基因组关联研究(GWASs)已鉴定出许多疾病相关位点,但将这些信号转化为因果基因仍然具有挑战性,因为大多数位于非编码区域。将SV全表型组关联研究(PheWAS)与SV蛋白质数量性状位点(SV-pQTLs)整合,可以优先考虑候选基因以进行实验验证,并有助于弥合遗传发现与治疗开发之间的差距。使用近50万UK Biobank(UKB)WGS样本,他们对SVs进行了系统性PheWAS。整合基因组、表型组、蛋白质组和表观基因组数据,为其对人类表型的影响提供了机制性见解,代表了人类遗传学中SVs及其对复杂性状贡献的最全面研究之一。
在一项新的研究中,研究团队提供了一个基于近50万UKB基因组的、群体规模的SV与人类表型和血浆蛋白水平关联的目录,这可能增强生物标志物和药物靶点的发现。
值得注意的是,他们的结果确立了罕见SVs对血浆蛋白水平和复杂性状施加不成比例的强效应。这将近期SNV研究的工作扩展到更大、更难处理的遗传变异形式,并强调了非编码和调控性SVs在人类生物学中的重要性。观察到的罕见SVs在蛋白质编码、增强子和非翻译区域中的富集,暗示了选择压力,并强调了关键调控机制在驱动表型多样性中的贡献。
他们的SV-pQTL分析揭示,影响顺式调控元件的SVs显著调节蛋白质丰度,且效应方向取决于调控元件和SV类型。这些结果与先前基于SNV的pQTL研究以及调控性SVs对基因表达水平影响(称为SV表达数量性状位点(SV-eQTLs))的发现一致。值得注意的是,他们显示SV-pQTLs在受约束的基因组区域中富集。
许多GWAS位点位于基因组的非编码区域,使得鉴定因果生物学具有挑战性。通过将SV疾病关联与蛋白质QTLs和表观基因组数据整合,他们在已建立的GWAS位点鉴定了推定的因果基因和机制,为性状关联背后的调控架构提供了更深入的功能见解。例子包括与血浆SULT2A1降低和胆石症风险相关的SULT2A1 3′ UTR缺失;与血浆FURIN升高和高血压风险相关的基因间缺失;以及与血浆CTSH降低和动脉粥样硬化性心脏病风险相关的内含子缺失。他们还显示,预测调控WDR12的疾病相关、细胞类型特异性增强子的缺失与动脉粥样硬化性心脏病风险增加相关。
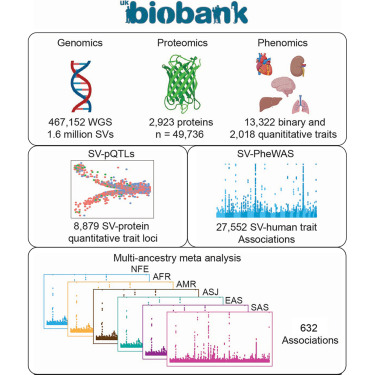
此外,他们鉴定了2,723个强效应关联,主要由罕见SVs驱动,这些关联与已记录的GWAS信号不存在连锁不平衡(LD)。罕见变异区域塌缩分析显示,聚合重叠一个调控单元的SVs可以增加检测与临床结局关联的效能。这种方法鉴定了高影响力信号,并增强了经典的基于SNV的塌缩模型,揭示了此前未报告的疾病相关基因和调控元件。预测调控MC4R的星形胶质细胞和神经内分泌特异性增强子的缺失与BMI增加相关,其效应量估计超过MC4R PTVs。多祖先荟萃分析通过结合跨祖先的SV关联进一步增加了发现效能。例如,一个与肥胖相关的WWP2内含子插入仅通过多祖先荟萃分析达到显著性,在任何单个祖先内均效能不足。这种包容性方法对于扩展他们对人类生物学的理解很重要。
总之,这项研究提供了一个深度表型化的、基于群体的SVs与人类健康的目录。许多这些发现将为转化实验奠定基础,进一步推进机制理解并扩展治疗机会。持续的群体规模SV图谱绘制、深度表型分析和多组学整合对于进一步扩展结构变异在人类生物学中的作用至关重要。
研究的局限性
尽管有其优势,这项研究仍存在若干局限性。首先,他们的SV-PheWAS依赖于使用graphtyper在近50万短读长WGS样本中联合基因分型的SVs。虽然UKB中的联合基因分型使得大规模关联分析成为可能,但graphtyper不调用某些复杂的SV类别,最显著的是倒位和易位,因此这些未纳入本研究。此外,他们未分析需要专门软件识别的SV类别,如移动元件插入(MEIs)和短串联重复序列(STRs)。其次,他们的SV-pQTL分析基于2,923种血浆蛋白,因此机制解释主要反映人类蛋白质组的一个子集,也可能遗漏组织特异性调控过程。第三,在UKB参与者缺乏长读长测序的情况下,罕见或高效应SVs缺乏长读长技术的正交验证。最后,由于UKB主要包含欧洲遗传祖先的个体,非欧洲群体的统计效能有限,限制了从该资源中检测祖先特异性变异的能力。(生物谷Bioon.com)
参考文献:
Santosh S. Atanur et al., A phenome-wide structural variant map from 467,152 UK Biobank genomes, Cell (2026). DOI: 10.1016/j.cell.2026.09.035.